文献分享(xenium)--产后心脏的空间引导体内单细胞功能基因组学
原创
文献分享(xenium)--产后心脏的空间引导体内单细胞功能基因组学
原创
追风少年i
发布于 2026-09-18 09:04:45
发布于 2026-09-18 09:04:45
作者,Evil Genius
今天我们分享xenium的文献。
摘要
研究背景与问题
- 理解空间组织和细胞-细胞相互作用如何塑造基因调控程序,是解码组织发育和功能的核心。
- 出生时的转变以循环需求增加和组织快速生长为标志,需要心脏成熟的精确时空协调。
研究方法
- 整合单核RNA测序与基于图像的空间转录组学,构建产后小鼠心脏的高分辨率空间和时间图谱。
- 该框架揭示了动态细胞相互作用、生态位特异性信号和指导心肌细胞成熟的转录程序。
- 开发了PIP-seq(基于探针的可检测indel的Perturb-seq),一种高通量平台,可从固定核中检测单向导RNA身份、推断基因编辑并分析转录。
主要发现
- 将PIP-seq应用于发育中的产后心脏,识别出21个先前未表征的心肌细胞成熟调控因子。
- 这些调控因子包括对肌节组装、代谢重编程和电生理转变至关重要的基因。
结论与意义
- 这些发现定义了微环境信号和内在基因程序如何协同指导心脏成熟。
- 建立了一个广泛适用的复杂组织功能基因组学框架。
引言
器官发育的核心问题
- 细胞如何空间组织并功能整合以生成复杂结构,是器官发育的核心问题。
- 随着发育进行,细胞采用特化状态并组装成支持器官结构和功能的确定生态位。
- 这些相互作用如何在空间上汇聚以产生整合的器官系统仍不完全清楚。
- 解决这一差距需要识别关键细胞组分并定义组织其相互作用的原则。
产后心脏发育的重要性
- 产后心脏发育是一个关键时期,心脏从相对不成熟的器官转变为能够满足机体循环需求的完全功能结构。
- 这种转变涉及表观遗传景观、细胞组成、组织架构和机械特性的协调变化,共同增强心脏的效率和韧性。
- 关键事件是心肌细胞(CMs)的成熟:从以高增殖潜力和不成熟收缩机器为特征的胎儿状态,转变为以特化结构和功能属性定义的成人表型。
- 这些特征包括组织化肌节的发展、线粒体密度和对齐的增加以及向氧化磷酸化的代谢转变。
- 理解调控CM成熟及其与更广泛组织水平变化整合的机制,仍然是一个重大挑战,对发育生物学和再生医学都具有重要意义。
现有研究方法的局限性
- 标准单细胞/单核RNA测序方法通过组织解离本质上破坏了空间背景,限制了捕获局部相互作用如何塑造体内成熟轨迹的能力。
- 传统体内敲除或敲低策略通量低,难以功能验证从 profiling 研究中识别的大量候选调控因子。
- 高通量体外功能基因组学平台解决了规模问题,但未能重现天然心脏的复杂性和生理条件。
- 体内Perturb-seq将遗传扰动和转录组读数配对在细胞的天然环境中,但继承了单细胞RNA测序的缺点:
- 单细胞解离过程中应激诱导的转录伪影引入的偏差。
- 捕获大型或难以解离细胞类型(包括成熟中的CMs)的低效率。
- 这些限制限制了体内Perturb-seq在产后心脏中的应用。
本研究的方法与贡献
- 通过整合单核转录组 profiling 与基于图像的空间转录组学,构建了全面的产后心脏图谱。
- 该整合方法捕获了产后心脏发育的空间和时间动态,揭示了CM成熟的关键调控信号通路和候选调控因子。
- 开发了PIP-seq平台:
- 使用基于探针杂交的化学方法,从固定单核中同时检测单向导RNA(sgRNA)和转录组谱。
- 提供了一种识别扰动状态及其转录后果的整合方法。
- 在50个候选者的原理验证筛选中,PIP-seq识别出21个功能重要的心脏成熟调控因子,包括Rreb1和Rad21,并为其提供了进一步的功能证据。
- 通过将转录组和空间分析与功能基因组学整合,建立了一个严格的平台,用于在其天然生理背景下研究基因功能、调控网络和细胞相互作用。
结果部分 1:产后心脏图谱及时间分辨率
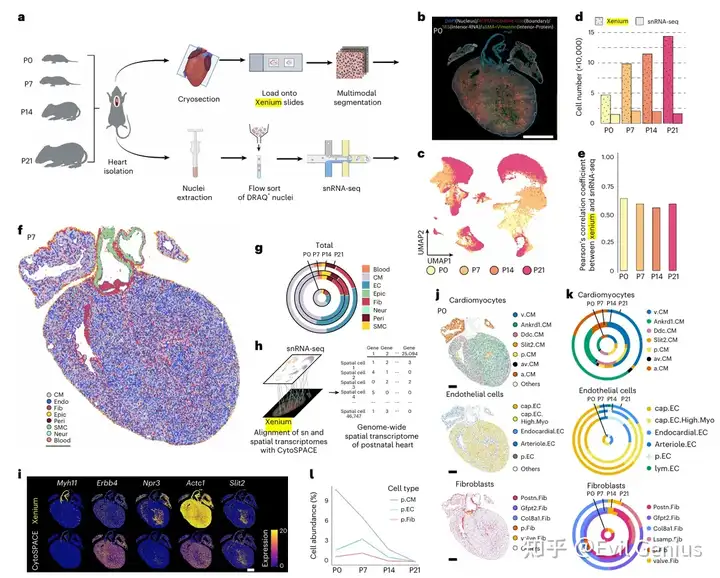
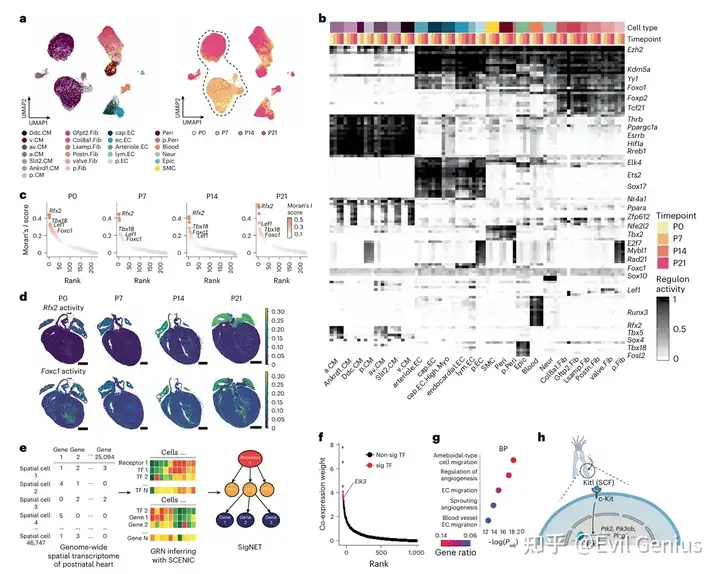
数据构建:研究团队整合单核RNA测序(snRNA-seq)profiling与单细胞原位空间转录组成像,建立了产后心脏的高分辨率时空图谱。在产后第0天(P0)、P7、P14和P21收集全心脏,以捕获从增生期到成熟肥大期的发育转变。为了改善多核CMs的分割,研究团队将多模态细胞分割染色纳入Xenium工作流程。与基于核的分割相比,多模态分割显著提高了产后心脏中无核和多核细胞识别的准确性。
数据规模:经过严格过滤低质量细胞和转录本,数据集包含来自snRNA-seq profiling的67,000个核和来自Xenium分析的402,000个细胞。每个时间点分析两个生物学重复,观察到重复间强相关(每个时间点共享基因的Pearson r > 0.97)。此外,配对的snRNA-seq和单细胞空间成像数据集在基因表达上显示强Pearson相关,确认了两个数据集的高质量和一致性。
细胞注释:采用无偏聚类方法IKAP(Identifying K mAjor cell Population groups)与基于知识的细胞注释相结合。产后心脏图谱识别出八种主要细胞类型,其中CMs、内皮细胞(ECs)和成纤维细胞在snRNA-seq和Xenium数据集中都是最丰富的群体。
空间图谱构建:使用CytoSPACE整合snRNA-seq数据集与Xenium数据集,构建了产后心脏的单细胞图谱。全基因组、细胞类型分层的相关性显示,CytoSPACE推断的转录组在每个时间点与其对应的Xenium细胞类型最匹配。利用差异表达转录组和空间位置,进一步将主要细胞群解析为25种转录和空间 distinct 的细胞状态。这些包括七种CM状态、六种EC状态和六种成纤维细胞状态,每种由独特的基因表达程序和产后心脏内的离散空间定位模式定义。
CM亚群:在心室CMs(v.CMs)中,识别出一个高表达Ankrd1的CM群体(Ankrd1.CMs)。与其他v.CMs相比,这些Ankrd1.CMs优先定位在左心室和动脉周围区域。这种空间模式持续到产后早期阶段(P0-P14),在P21变得不那么明显。Ankrd1已知在生理和病理机械应力下被诱导,如运动或心肌损伤。与此一致,转录组比较显示Ankrd1.CMs相对于其他v.CMs应激反应基因(包括Atf3)上调。这些发现提示Ankrd1.CMs代表一种机械敏感的v.CM亚型,响应产后心脏生长过程中的区域特异性应变。还识别出一个 distinct 的小梁心肌细胞群体(Slit2.CMs),富集在心室小梁层内。
EC亚群:检查产后心脏中的ECs,识别出与不同解剖结构相关的ECs,包括心内膜ECs(endocardial.ECs)、小动脉ECs(arteriole.ECs)和淋巴ECs(lym.ECs)。在冠状血管系统中,识别出经典毛细血管ECs(cap.ECs)和一个在snRNA-seq和Xenium数据中均稳健表达肌纤维相关基因的EC群体(cap.EC.High.MyO),与先前报道一致。尽管转录上 distinct,cap.EC.High.MyO细胞在空间上与其他cap.ECs交错分布,cap.ECs的存在在P7心脏中通过RNAscope进一步验证。
成纤维细胞异质性:成纤维细胞也表现出显著异质性。表达Postn的成纤维细胞(Postn.Fibs)和表达Col8a1的成纤维细胞(Col8a1.Fibs)都贡献于产后心脏的细胞外基质(ECM)沉积。值得注意的是,Postn.Fib在P0最丰富,而Col8a1.Fib从P14起变得突出。一个高表达Gfpt2的成纤维细胞群体显示与细胞迁移相关基因的强激活。此外,还识别出瓣膜(valve.Fib)和流出道(Lamp.Fib)中空间受限的成纤维细胞亚型。
细胞状态动态:大多数细胞状态在产后发育中持续存在,尽管其相对丰度动态变化。例如,cap.ECs的数量在产后早期阶段急剧增加,然后在较晚时间点达到平台期,表明冠状毛细血管网络的扩展。与从增生到肥大生长的转变一致,图谱还揭示了CMs、ECs和成纤维细胞中 transient 的增殖细胞状态。这些增殖细胞状态均匀分布在心房和心室腔中。增殖性CMs(p.CMs)在P0最丰富,到P14减少,而增殖性成纤维细胞(p.Fibs)在P7左右显示 transient 富集。对于ECs,尽管单细胞/空间分析提示产后早期p.EC状态的动态变化,Ki67免疫染色显示Ki67 ECs从P0到P21总体下降,支持成熟过程中内皮增殖的进行性下降。总之,产后心脏图谱提供了个体细胞身份的高分辨率、全面蓝图,由独特的转录组谱和空间组织定义。
结果部分 2:产后心脏发育的局部调控机制
细胞生态位识别:特化心脏细胞类型之间空间组织的细胞相互作用对于调控产后心脏发育至关重要。因此,研究团队表征了产后阶段稳定和 distinct 的细胞邻域(生态位)。共识别出12个细胞生态位,其中八个持续存在于所有阶段。这些生态位紧密映射到产后心脏中明确定义的解剖结构。例如,生态位1富集心内膜内皮细胞(endo.ECs)和Slit2.CMs,对应心室的小梁区域。生态位3和8定位于产后心脏的心房区域,而Ankrd1.CM富集的生态位4占据产后心脏心室区域的动脉周围区域。有趣的是,所有四个时间点特异性生态位都限于心室腔,与产后发育中活跃的心室生长和再塑形特征一致。生态位0,以增殖细胞和cap.ECs为主,出现在P7并随后扩展,表明产后心脏中冠状丛的持续扩展。生态位2(P7)、生态位9(P0)和生态位11(P14, P21)在其各自时间点主要富集v.CMs。值得注意的是,早期阶段特异性生态位2和9比晚期阶段生态位11含有更大比例的p.CMs。这与产后心脏发育中增殖能力下降一致。
细胞通讯景观:为了定义这些生态位在产后心脏结构和功能成熟中的作用,研究团队检查了活跃的细胞通讯景观。使用197个定制探针靶向从snRNA-seq数据中识别的高表达配体-受体(L-R)对,进行空间分辨的细胞通讯分析以重建细胞通讯网络。为了考虑空间约束,研究团队实施了基于距离的惩罚,当发送者和接收者细胞分离超过定义阈值时降低推断的细胞通讯概率。在产后早期阶段(P0-P7),Postn.Fibs通过旁分泌和近分泌信号作为主要通讯中枢,而cap.ECs在P14承担这一角色,表明协调心脏成熟的细胞通讯网络的动态重组。
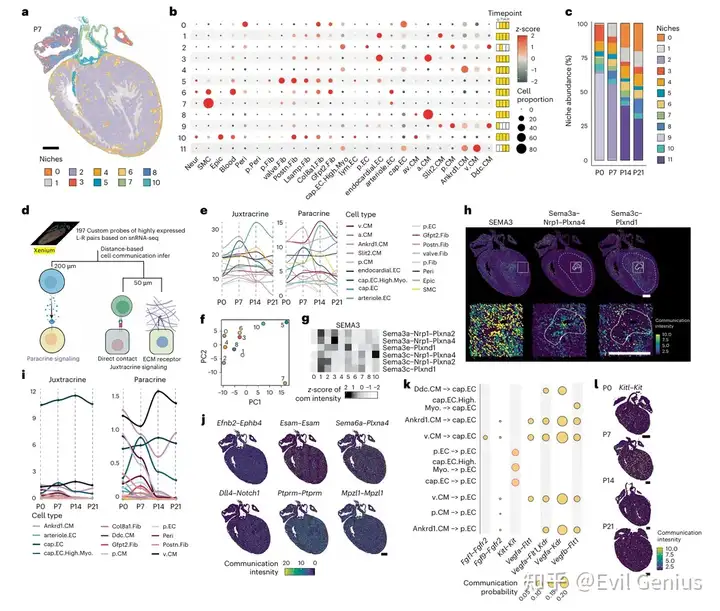
生态位内通讯分析:为了进一步剖析每个生态位内的细胞通讯网络,研究团队分析了它们 distinct 的信号动态。细胞通讯活动的PCA揭示了跨生态位的旁分泌和近分泌信号的显著多样性。L-R对的 unsupervised 聚类识别出共享和生态位特异性的信号相互作用。例如,Sema3c-Plxnd1相互作用在心室小梁(生态位1)和致密心室(生态位2)区域中检测到,与其在心室壁收缩中的角色一致。相比之下,Sema3a及其受体复合物Nrp1-Plxna4在心室小梁生态位(生态位1)中显示局部活性,与其在产后心脏交感神经支配中的角色一致。总之,L-R对的空间分离突出了产后心脏发育过程中局部协调的通讯。
心室生态位中的通讯:研究团队分析了心室生态位内的细胞通讯以研究冠状丛扩展,这是产后心脏发育中的关键事件。分析聚焦于cap.ECs接收或发送的信号。cap.EC主要与相邻cap.EC通过近分泌信号相互作用,而v.CM和Ankrd1.CM作为发送者向cap.EC(生态位2)发送主要旁分泌信号。检查cap.EC接收的活跃近分泌L-R对确认了几个已建立的内皮相互作用,包括Efnb2-Ephb4、Esam-Esam、Sema6a-Plxna4和Dll4-Notch1,以及先前未表征的L-R相互作用。其中,Mpzl1(细胞表面受体蛋白酪氨酸激酶信号通路的一个组件)在cap.ECs中高表达。对于旁分泌信号,除了众所周知的VEGF信号通路,分析暗示了Fgf1-Fgfr2从v.CM到cap.EC的通讯在产后心脏血管生成中的作用。接下来,研究团队检查了产后心脏中增殖性ECs(p.ECs)接收的L-R对,因为这些增殖性ECs是负责延伸发芽毛细血管分支的茎细胞。Kitl-Kit L-R对成为对p.ECs活跃的主要和特异性旁分泌信号之一,在P7达到活性峰值。
SigNET分析:在描绘了协调产后心脏发育的细胞通讯网络后,研究团队询问这些通路如何汇聚到转录因子上以建立潜在心脏成熟的基因调控网络。利用空间分辨的转录组谱,应用单细胞基因调控网络推断和聚类(SCENIC)分析推断产后心脏中的基因调控网络(调节子)。按调节子活性对细胞进行聚类显示,大多数非肌细胞群体在整个产后阶段表现出逐渐转变的调节子活性。相比之下,CMs在P0-P7和P14-P21时间点之间分成两个簇,表明产后发育过程中显著的转录网络重编程。为了评估推断调节子活性的时间动态,研究团队基于细胞类型注释和时间信息进行了半监督聚类。大多数非肌细胞在整个产后发育中具有 largely 稳定的调节子活性,而CMs表现出阶段特异性调节子谱。SCENIC还识别出先前未表征的TF在产后心脏发育中的角色。例如,Fosl2,一个先前未与产后心脏发育关联的AP-1 TF,显示清晰的表皮调节子活性。接下来,为了将调节子活性的空间模式与基因调控整合,研究团队计算了产后心脏中活跃调节子的Moran's I分数。值得注意的是,Rfx2,一个先前未与心脏发育关联的TF,在心房区域显示高度聚集的活性。Foxc1,另一个排名靠前的调节子,具有高Moran's I分数,在心脏腔室和流出道的内层显示强活性,与其在心脏流出道和心室腔室形态发生中的角色一致。
SigNET管道:研究团队建立了SigNET(信号到转录调控网络),这是一个管道,推断上游信号通路和下游TF之间的相关性。SigNET识别受体与其预测的下游TF之间的共表达模式,直接或间接,并整合这些与SCENIC衍生的基因调控网络的关联。为了基准测试其性能,首先将SigNET应用于血管生成VEGFR2信号。正如预期,SigNET恢复了Ets1作为推定的下游介质,其靶基因在血管生成相关程序中富集。然后,研究团队将SigNET应用于Kitl-Kit信号轴,这是p.ECs接收的主要旁分泌信号。并识别出多个TF候选者,其SigNET边缘权重超过选择阈值。其中,研究团队突出Elk3,其SCENIC调节子在内皮迁移/发芽程序中富集,支持其作为Kitl-Kit信号驱动毛细血管腔扩张过程中下游介质的推定角色,并与其在血管发育中的角色一致。
总之,空间分析揭示了协调细胞相互作用塑造产后心脏发育,特别是在血管生成中,通过空间受限的L-R相互作用。使用SigNET管道,进一步将这些细胞外信号连接到下游TF,识别如ELK3等因子介导内皮发芽程序以响应KIT激活。为促进社区访问,研究团队开发了一个基于网络的图谱,用于交互式探索产后心脏中基因表达、调节子活性和细胞通讯动态的单细胞分辨率。
结果部分 3:CM成熟的空间见解
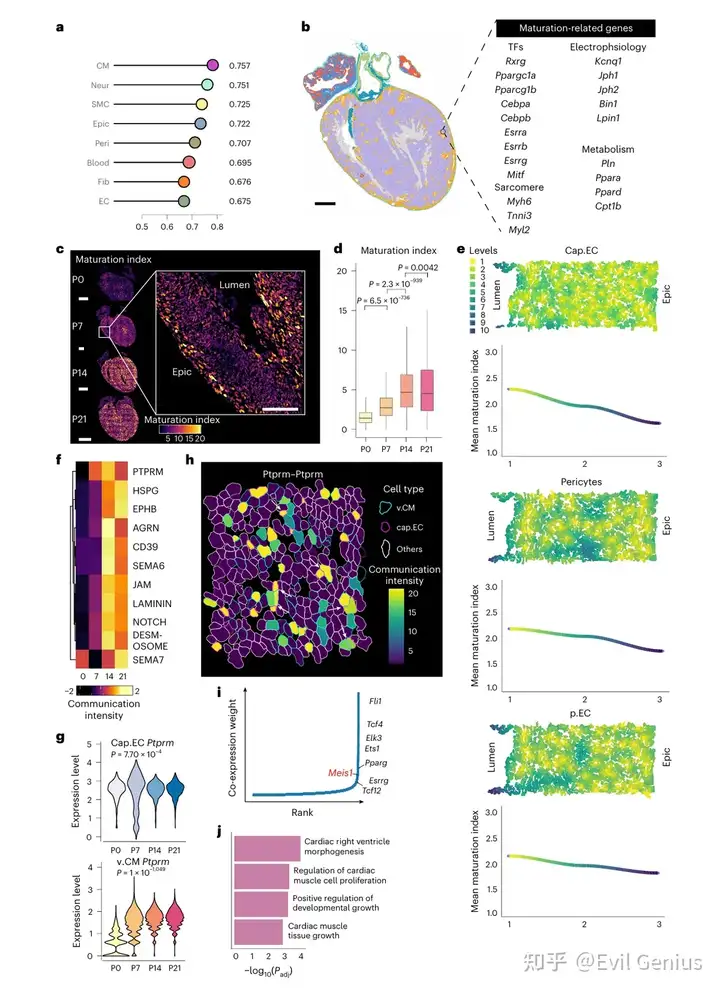
CM成熟的空间异质性:在产后心脏的所有心脏细胞类型中,CMs表现出对成熟最强的转录响应,由Augur分析中的最高曲线下面积(AUC)分数证明。为了跨时间和空间量化CM成熟,研究团队使用嵌入Xenium空间转录组学面板中的靶向探针集,包括编码TFs、肌节蛋白、电生理调节因子和代谢酶的基因,这些基因与CM成熟的关键方面相关。推导了一个成熟指数,通过平均这些21个基因的标准化表达。为了评估该指数是否提供成熟的稳健代理,将其与独立的bulk RNA-seq数据集进行基准测试,观察到从产前到产后阶段推断的成熟水平进行性增加。在P0、P7、P14和P21之间进行留一验证进一步确认该指数不由单个基因驱动(平均Pearson r = 0.997;几乎所有基因r > 0.95;留一排除)。总之,这些分析表明成熟指数捕获了具有生物学意义的时间成熟趋势。将该成熟指数映射到空间转录组景观显示CM成熟从P0到P21稳步增加,正如预期。当映射到空间转录组景观时,成熟指数显示从P0到P21稳步增加,并且仔细观察发现CM成熟存在显著的空间异质性。
邻近细胞对CM成熟的影响:为了检查邻近细胞是否以及如何影响CM成熟,研究团队根据CMs与非肌细胞类型的空间邻近性对CMs进行分层,并分析这些空间关系如何与P7心脏中的成熟指数相关。值得注意的是,靠近毛细血管相关细胞类型(cap.EC、p.EC和周细胞)的CMs表现出显著更高的成熟分数,表明微血管相互作用有助于促进CM成熟。与这一观察一致,CM-EC空间关系的直接量化显示产后发育过程中CMs与其最近ECs之间的平均距离进行性减小,表明随着心脏成熟,CM-微血管邻近性增加。受此关联启发,研究团队接下来研究了cap.ECs和CMs之间的信号相互作用。在识别的11个近分泌信号通路中,Ptpm-Ptpm从P7起在相邻CMs和cap.ECs之间显示空间局部活性,与其在snRNA-seq数据中的表达谱一致。Ptpm编码一种跨膜蛋白酪氨酸磷酸酶(PTP),调控细胞分化和迁移。使用SigNET,研究团队识别出Meis1作为top推定下游介质。与其在产后CM细胞周期退出中的已建立角色一致,MEIS1区域的Gene Ontology富集分析显示参与CM增殖调控的基因富集。这些发现共同表明,MEIS1可能作为PTPRM介导的信号与成熟相关细胞周期退出之间的关键转录链接。为了实验验证Ptpm-Ptpm活性的空间富集,产后心脏中PECAM1和PTPRM的免疫荧光共染色显示在P7的EC-CM边界处清晰的PTPRM信号。支持该信号轴的特异性,PTP基因家族调查显示Ptpm在产后阶段的v.CMs中独特上调,这一模式在体外分化的CMs中独立确认。最后,通过AAV-sgPtpm在产后心脏中Cas9介导的Ptpm敲除导致P8心脏中细胞周期基因表达显著增加,Meis1和成熟相关基因表达减少,与单导非靶向(sgNT)对照相比,进一步支持Ptpm介导的EC-CM通讯在促进成熟相关细胞周期退出程序中的作用。
结果部分 4:CM成熟的内在和外在调控
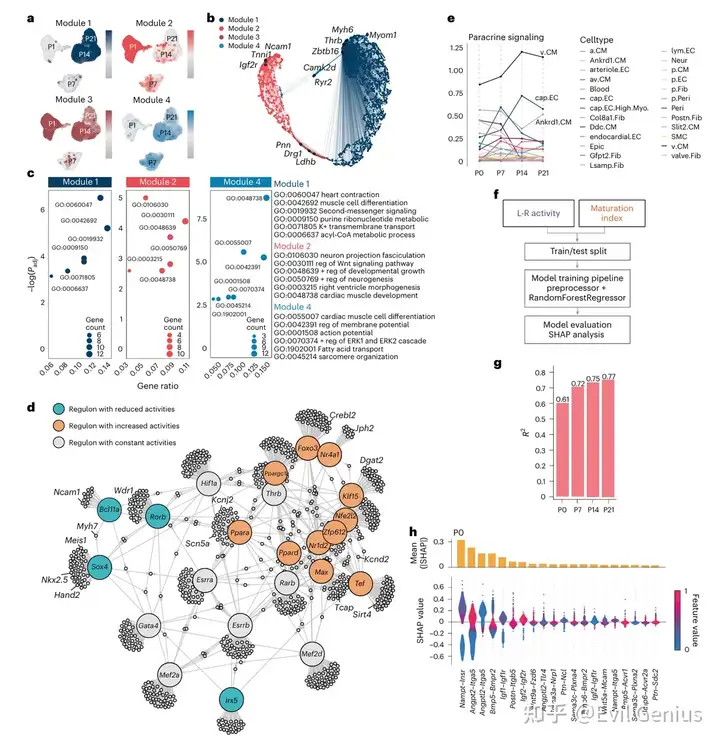
WGCNA分析:CM成熟受内在转录调控和外在细胞间信号之间复杂相互作用的调控,但潜在机制仍不完全清楚。为了描绘支配CM成熟的内在转录程序,研究团队进行了加权相关网络分析(WGCNA)。通过聚类转录相似的CMs,该分析识别出四个时间调控的基因共表达模块。模块1和4包含在P7和P14上调的基因程序,富集参与心脏收缩、膜电位调节和脂肪酸转运的基因。模块2代表在产后CM成熟过程中进行性抑制的转录程序,以WNT信号通路基因表达降低为标志。接下来,研究团队重建了在CM成熟过程中协调这些基因表达程序的上游内在调控网络。利用心脏图谱SCENIC分析推断的区域活性谱,构建了一个包含32个CM特异性调节子的时间基因调控网络。32个调节子中有7个先前已涉及产后CM成熟,包括涉及TFs Thrb、Ppargc1a和Esrra的调节子。分析还识别出25个未表征的调节子可能贡献于产后CM成熟。
外在信号:为了定义贡献于CM成熟的外在线索,研究团队检查了v.CMs接收的信号。在整个产后发育中,v.CM是向邻近v.CM发送近分泌和旁分泌信号的主要发送者。通讯概率的 unsupervised 聚类揭示了成熟阶段信号通路的 distinct 时间动态。一个显著的转变涉及心内膜衍生IGF2和NRG1的下降,这两个通路已知促进CM增殖。这种减少在时间上与从增生性到肥大性CM生长的转变一致。还识别出pleiotrophin(由Ptn编码)等作为CMs在心内膜/表皮层附近接收的早期成熟线索,其活性随时间减弱。为了进一步评估L-R活动对CM成熟的贡献,研究团队应用随机森林回归,使用来自单个CM的COMMOT推断的L-R活动和其相应的跨时间点成熟指数。高决定系数(R²)值表明模型在推断CM成熟方面具有稳健的预测性能,支持细胞间通讯在CM成熟中的重要作用。该分析识别出Nampf-Insr作为对CM成熟贡献最大的L-R对之一,突出胰岛素信号的参与。相比之下,骨形态发生蛋白(BMP)信号通路与CM成熟负相关。
总之,产后心脏图谱揭示了CM成熟的关键调控机制,包括先前未表征的TFs和信号通路。
结果部分 5:PIP-seq的开发用于高通量单核功能基因组学
PIP-seq开发:为了评估CM成熟的未表征调控因子,研究团队试图应用体内Perturb-seq在产后心脏的生理背景下进行高通量功能筛选。然而,现有的体内Perturb-seq平台不适用于CMs,因为它们的大尺寸和抗解离性阻止了可靠的单细胞回收。为了克服这一限制,研究团队通过实施基于核的方法来适应体内Perturb-seq框架,用于在天然微环境中对靶向CMs进行基因扰动和转录组 profiling。
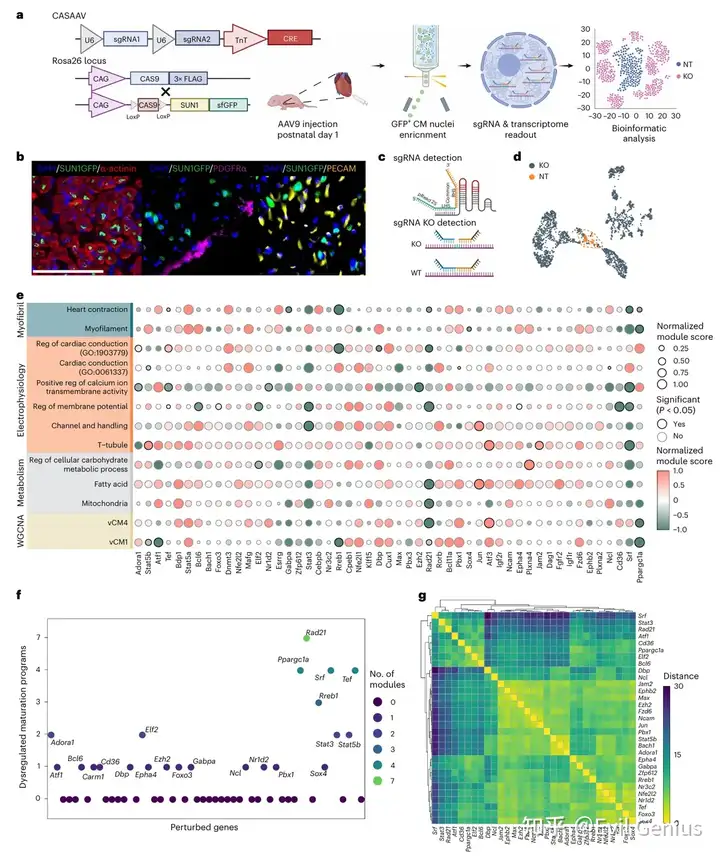
AAV9载体设计:利用腺相关病毒血清型9(AAV9)载体携带cTnT启动子驱动的Cre重组酶和两个U6启动子驱动的sgRNA盒。这种设计能够共递送Cre和靶向同一候选调控因子的sgRNAs。接受AAV9病毒的新生小鼠携带两个转基因:一个组成型表达Cas9以介导sgRNA引导的基因敲除,另一个含有固定的STOP盒,随后是核膜锚定的SUN1-sfGFP融合基因。Cre介导的固定STOP盒切除因此通过SUN1-sfGFP在核膜的定位特异性标记sgRNA表达的CMs。有效的体内基因编辑通过T7E1测定确认,CM特异性标记通过SUN1-sfGFP与CM和非CM标记物的共染色验证。
sgRNA检测和扰动检测探针:为了在单核水平检测sgRNA表达和分析心脏转录组,研究团队改编了10x Genomics Single Cell Gene Expression Flex测定。与标准snRNA-seq相比,这种基于固定的方法减轻了解离诱导的转录伪影,并通过在处理前稳定完整核内的转录本保持RNA完整性。使用该平台,设计了两套定制探针:一套用于直接检测sgRNA转录本,另一套用于评估单个核中的扰动状态。这种基于探针化学的高灵敏度显著改善了sgRNA检测,这在RNA含量低于全细胞的核中尤为重要。此外,扰动检测探针与野生型靶转录本杂交,但当Cas9诱导的indels破坏探针互补性时无法结合,导致成功编辑细胞中信号减少。总之,这些特征建立了PIP-seq作为一个稳健、高通量的功能基因组学平台,在体内天然环境中以单核分辨率运行。
结果部分 6:应用PIP-seq识别未表征的CM成熟调控因子
筛选设计:使用PIP-seq平台,研究团队对50个CM成熟候选调控因子进行了混合体内筛选。AAV9文库包含每个构建体编码双sgRNAs的病毒载体,靶向同一基因;37个靶标为细胞内,13个为细胞间。先前验证的非靶向sgRNAs作为阴性对照,针对已知CM成熟调控因子Srf和Ppargc1a的sgRNAs作为阳性对照。感染复数(MOI)为0.3确保每个GFP⁺ CM主要单载体感染。为了确定PIP-seq的终点,研究团队进行了基于排列的成对比较跨成熟阶段以评估CM转录组动态。总体而言,CMs从P0到P14表现出比P14到P21更显著的转录组变化,表明P14是CMs达到转录成熟的关键时间点,与产后心脏的调节子分析一致。因此,在P0感染AAV9病毒的新生心脏在P14收获用于sgRNA检测和FACS分选的GFP⁺核的转录组 profiling。
筛选结果:共回收5,706个至少分配一个sgRNA的核用于下游分析。UMAP图清晰分离非靶向和扰动(敲除)CM核。这种 distinct 聚类证明了有效的基因扰动以及体内PIP-seq平台在捕获心脏转录组变化方面的稳健性。为了评估每个sgRNA的敲除效率,研究团队比较了扰动和Non-targeting对照核之间扰动检测探针的UMI读取计数。值得注意的是,在PIP-seq检测到扰动检测探针的43个扰动基因中,37个探针在敲除组中相对于非靶向显示至少50%减少(log2倍数变化≤-1)。
成熟程序影响:为了进一步确定每个成功扰动对CM成熟转录程序的影响,研究团队计算了模块分数以量化与成熟相关的关键基因集的标准化表达水平。这些基因集包括在先前报道的与CM成熟基本生物过程相关的Gene Ontology中富集的基因、在snRNA-seq数据集中识别的在CM成熟过程中表达增加的基因,以及从WGCNA分析衍生的在整个成熟过程中显示升高表达的基因模块。正如预期,这些基因集沿产后CM成熟过程显示增加的模块分数。在分析的50个候选调控因子中,识别出23个基因,包括已建立的阳性对照Srf和Ppargc1a,对至少一个与CM成熟相关的转录程序产生统计学显著影响。值得注意的是,对于两个阳性对照Srf和Ppargc1a,PIP-seq重现了已发表独立转录组 profiling 测定识别的扰动成熟程序。
候选调控因子的不同响应:候选调控因子的扰动引发不同的转录响应,表明它们控制特定的CM成熟程序。Rad21编码黏连蛋白复合体的关键组件,参与染色质组织和转录调控。其扰动导致参与肌原纤维组织、电生理特性和脂肪酸代谢的基因程序的广泛破坏,表明其在协调产后CM成熟多个方面的广泛作用。同样,扰动Rreb1(Ras响应元件结合蛋白1)导致肌原纤维组织和电生理特性的显著破坏。接下来,研究团队比较sgRNA敲除以评估它们对CM成熟程序影响的相似性。与Srf敲除类似,Rad21敲除和Stat3敲除均表现出对成熟程序的全局影响。值得注意的是,还发现Cdc36敲除表现出与Ppargc1a敲除显著相似的成熟程序影响,表明CD36-PPARs通路参与脂质代谢。这些发现突出了这些调控因子在CM成熟中 distinct 但协作的角色。
结果部分 7:Rreb1靶向敲除破坏产后CM成熟
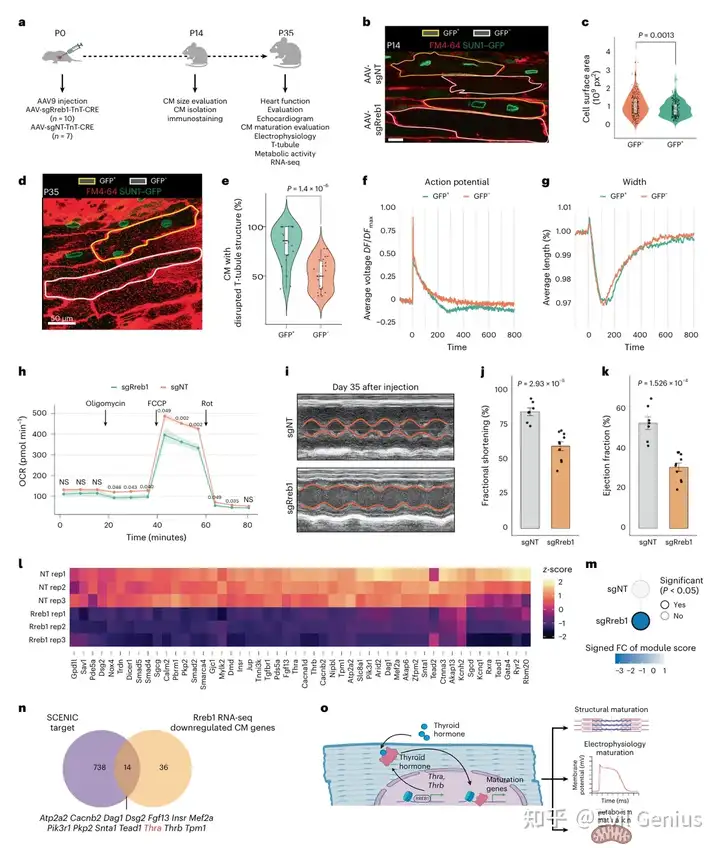
Rreb1功能验证:在转录水平上使用体内PIP-seq验证候选成熟调控因子后,研究团队接下来检查转录变化是否可能导致表型后果。为了功能表征识别的调控因子,对Rreb1进行了靶向扰动,由于其纯合敲除的胚胎致死性,其在CM成熟中的作用仍未知。为了绕过这一限制,将含有靶向Rreb1的sgRNAs的AAV9病毒注射到P0新生小鼠。成功感染病毒的CMs通过GFP标记的核膜识别。在P14,比较同一心脏中GFP⁺和GFP⁻ CMs之间的CM大小(CM成熟的标志),以最小化生物学变异性。进行Western blot确保Rreb1功能敲除。与PIP-seq发现一致,Rreb1扰动破坏CM成熟,表现为与GFP⁻对应物相比CM大小减少。值得注意的是,Rreb1扰动特异性减少CMs的纵向大小。接下来,在P35进行T-小管染色并量化T-小管形态破坏的CMs比例。与受损成熟状态一致,sgRreb1心脏表现出异常/紊乱T-小管的CMs显著增加。在PIP-seq筛选中,Rreb1敲除降低了多个成熟模块的分数,包括心脏传导相关程序;因此,使用基于成像的管道测量动作电位特性,发现Rreb1敲除改变了电压敏感荧光振幅并减缓收缩。为了评估其对代谢成熟的影响,量化氧消耗率(OCR),线粒体呼吸能力的直接测量。来自Rreb1敲除心脏的CMs表现出与非靶向对照相比显著降低的最大呼吸。为了进一步研究Rreb1敲除在产后心脏发育中的影响,在给予更高AAV-sgRreb1剂量后在P35进行超声心动图,以确保充分的表型表达间隔。Rreb1扰动导致心脏功能降低,特征是分数缩短和射血分数显著减少。
转录后果:为了进一步定义Rreb1缺失在较晚成熟阶段的转录后果,从P35 sgRreb1和sgNT心脏分离CM核并进行RNA-seq。Rreb1敲除CMs在生物学重复间显示一致且协调的转录转变,与sgNT相比,成熟相关基因/程序的表达广泛降低。与此一致,同一基因集在PIP-seq数据集中的sgRreb1核中同样被抑制。为了探索Rreb1调控CM成熟的潜在机制,将sgRreb1 CM核中下调的基因与SCENIC预测的Rreb1调节子靶标相交,产生14个候选直接靶标。其中,Thra成为推定的Rreb1调控下游靶标。一致地,基因集富集分析显示,在已发表研究中识别的Thra相关失调基因在Rreb1敲除CM核中相对于sgNT对照下调的基因中显著富集。这些结果进一步支持一个模型,其中Rreb1至少部分通过维持Thra依赖性甲状腺激素响应转录程序促进CM成熟。
额外验证:为了进一步证明PIP-seq识别CM成熟功能调控因子的可行性,验证了两个额外候选者Rad21和Ncl。Ncl先前与CM成熟的关联进一步支持PIP-seq筛选的生物学相关性。敲除任一基因导致产后心脏功能的显著损害,突出它们在正常产后发育中的重要作用。应用于产后CMs,该平台识别出21个控制成熟相关转录程序不同方面的重要调控因子。这些结果建立了体内PIP-seq作为天然生理背景下功能基因组学的稳健和可扩展框架。
讨论
核心发现:CM成熟是产后心脏发育的定义特征,但该过程如何与天然组织环境协调仍不完全清楚。通过构建产后心脏的时空图谱,研究团队发现CM成熟不仅仅是随发育时间的均匀进展,还受到CMs所在局部组织背景的塑造。产后心脏组织成空间生态位,提供邻近细胞类型、细胞外线索和信号环境的 distinct 组合,从而创造可能贡献于CM成熟的局部微环境。
冠状动脉微血管生态位:分析的一个核心生物学含义是产后冠状微血管生态位可能作为CM成熟的组织中心。产后早期以毛细血管丛的快速扩展和重塑为标志,这一过程与从增殖性新生儿CMs向肥大性、代谢成熟CMs的转变一致。邻近分析表明,位于更靠近毛细血管相关细胞的CMs表现出更高的成熟指数,表明成熟与局部血管环境耦合。这种关系可能反映几种互补机制。首先,扩展的毛细血管网络可能改善氧气和营养递送,支持向线粒体氧化磷酸化的代谢转变。其次,ECs和血管周围细胞可能提供旁分泌和近分泌线索,增强成熟相关转录程序。因此,发育中的微血管系统可能不仅作为营养和氧气的被动通路,还主动贡献于CM成熟的空间调控。
L-R分析:L-R分析进一步表明产后成熟涉及细胞外信号景观的协调重塑。早期发育和生长相关通路,包括NRG信号,随着CMs远离增殖而下降。相比之下,几种血管相关相互作用在成熟窗口变得更加突出。其中,毛细血管ECs和相邻CMs之间的PTPRM-PTPRM信号提供了局部细胞-细胞接触如何与成熟相关基因调控联系起来的潜在例子。此外,SigNET分析提供了一个系统级框架,通过识别其推断的调节子活性与特定空间相互作用模式共变的TFs,将生态位限制的信号模式与下游CM基因调控程序连接起来。将SigNET应用于PTPRM识别出MEIS1,一个已知的产后CM细胞周期退出调控因子,作为与PTPRM活性相关的推定下游转录介质。结合研究团队对PTPRM在EC-CM边界富集的验证和PTPRM扰动对细胞周期基因表达的影响,这些发现支持一个模型,其中局部微血管接触可能通过增强细胞周期退出程序贡献于CM成熟。
与先前工作的关系:这些发现以几种方式扩展了先前关于心脏成熟的工作。先前的单细胞研究定义了产后CMs的转录轨迹,并识别了与肌节组织、电生理和代谢相关的主要内在程序。发育中人类心脏的空间研究进一步表明心脏细胞排列成组织化的多细胞群落。本研究通过将空间生态位组织与成熟状态、推断的细胞间信号和产后心脏中的下游转录调控因子联系起来,在这些进展基础上建立。这尤其重要,因为产后时期代表一个不同于胎儿形态发生的发育转变:心脏不再主要构建其基本架构,而是重塑其细胞组成、血管网络、代谢和机械特性以支持成熟心脏功能。通过在空间中映射这些过程,本研究提供了一个框架,用于理解局部组织背景如何贡献于CMs的功能成熟。
PIP-seq技术进展:本研究的一个关键技术进展是开发了一个可扩展的心脏体内扰动平台。PIP-seq将混合CRISPR筛选与固定核转录组 profiling 和基于探针的检测相结合,能够在单核分辨率同时捕获sgRNA身份、编辑结果和转录后果,同时保留天然组织背景。通过绕过完整单细胞解离的需要,这种基于核的方法使PIP-seq特别适用于难以作为活单细胞回收的细胞类型,如成熟中的CMs,并使得镶嵌扰动设计成为可能,避免与全器官基因破坏相关的混杂系统效应。将PIP-seq应用于产后CM成熟识别出多个在不同调控层起作用的调控因子,包括染色质架构因子RAD21、TF RREB1和核仁蛋白NCL,后者也可能重新定位到细胞表面。总之,这些发现表明产后成熟不是由单一线性通路支配,而是由染色质组织、TF活性、代谢信号和微环境线索的协调整合。
局限性:
- 空间细胞分割在密集组织中仍然具有挑战性。尽管最近的多模态分割策略改善了边界分辨率,但分割不准确仍可能出现,并可能影响涉及细胞亚型识别或空间邻近性的下游分析。特别是,计算分配的细胞边界可能不完全捕获膜级细胞尺寸或直接细胞-细胞接触,因此应谨慎解释。未来整合更高分辨率的膜或细胞质成像、改进的多模态分割算法和组织学验证将有助于进一步细化细胞边界分配并加强空间邻域分析。
- 二维空间转录组学仅捕获固有三维组织结构的一个平面,意味着推断的细胞组成、距离和邻域关系可能不完全重现其真实生理背景。尽管新兴的基于成像和计算的三维重建方法开始缓解这一限制,但这些方法目前仅提供复杂组织完整体积组织的近似。
- 由于单细胞空间转录组测量表现出当前捕获化学固有的技术稀疏性,将细胞聚合成生物学信息队列(例如细胞类型、邻域或每区域伪批量)增强信噪比并稳定下游分析,减少丢失驱动的假阴性,同时保留重要的空间趋势。
- 系统性AAV9递送可以转导非心脏组织(包括肝脏),尽管在同一病毒混合物中包含非靶向sgRNAs有助于控制此类脱靶效应,但扰动结果仍应谨慎解释;未来使用细胞类型特异性Cas9表达的设计可以进一步增强特异性。
- PIP-seq的当前实现受限于单核转录组学典型的稀疏性和有限的探针检测灵敏度,这限制了基因水平差异表达的功效,并促使基于模块的分析;改进sgRNA表达设计和采用更高灵敏度的测序和捕获策略将对提高检测效率和最终将PIP-seq扩展到更大文库很重要。
总结:本研究支持一个模型,其中产后CM成熟源于内在转录程序与空间组织生态位线索的整合。通过将发育空间图谱与体内PIP-seq相结合,提供了一个框架,从映射成熟相关信号发生的位置转向测试哪些调控因子在天然组织背景中是成熟所必需的。这种整合方法应广泛用于剖析组织架构和细胞间通讯如何调控心血管成熟、再生和疾病。
方法
动物:雄性和雌性野生型、B6;129(Cg)-Gt(ROSA)26Sortm1.1(CAG-cas9*-EGFP)Fezh/J(C57BL/6J背景)和B6;129-Gt(ROSA)26Sortm5(CAG-Sun1/sfGFP)Nat/J(C57BL/6背景)小鼠,来自Jackson Laboratory。动物护理和实验按照NIH指南进行,并经UNC动物护理和使用委员会批准(协议号23-226)。
产后心脏单核RNA测序:在P0、P7、P14和P21收集心脏,每个时间点两个重复。心脏用KCl和PBS灌注后收获。切碎心脏组织,在匀浆缓冲液中匀浆,通过70 μm和40 μm细胞筛过滤。核在500g离心5分钟沉淀,用重悬缓冲液洗涤两次。核用DRAQ5标记并通过流式细胞术分选以确保纯度。单核文库制备严格按照制造商手册进行。
预处理和聚类注释:使用Seurat包(版本5)在R中处理和分析单核RNA测序数据。原始计数矩阵首先过滤以去除低质量细胞(线粒体基因表达>5%和基因检测阈值)。然后使用scDblFinder(版本1.20)的默认设置识别并去除双联体。使用SCTransform进行数据标准化。使用IKAP确定聚类数和最优主成分和聚类数对。UMAP用于可视化。差异表达分析使用Wilcoxon秩和检验,标记基因识别调整P值截止值为0.05。
Augur细胞类型优先化:使用Augur(版本1.0.3)识别在成熟过程中表现出最显著转录变化的细胞类型。
WGCNA:使用hdWGCNA(版本0.3.00)对v.CM进行共表达网络分析。
产后心脏单细胞空间转录组学:
- 基因面板设计:为Xenium测定构建了靶向405个基因的定制探针面板。
- Xenium样品制备和仪器运行:在P0、P7、P14和P21收集心脏,用KCl和PBS灌注。心脏在OCT化合物中冷冻,10 μm组织切片用于Xenium测定。Xenium载玻片送至Duke Molecular Genomics Core进行Xenium运行。
- 空间分割的质量控制和基准测试:实施基于专家注释的基准测试框架评估细胞边界准确性。
- 空间分辨率单细胞调控网络推断:使用SCENIC工作流(版本1.3.1)在snRNA数据上构建转录调控网络。
- CellCharter空间聚类:应用CellCharter(版本0.2.3)识别产后心脏中的细胞邻域。
- 成熟指数和细胞邻域分析:基于21个成熟相关基因的表达计算成熟指数。使用squidpy构建空间图并计算CM成熟与其他非CM心脏细胞相对位置之间的相关性。
- CytoSPACE空间嵌入:使用CytoSPACE(版本1.1.0)将snRNA-seq数据嵌入共同坐标框架。
- 细胞-细胞通讯:使用COMMOT(版本0.0.3)评估空间数据中的细胞-细胞通讯。
- SigNET:整合COMMOT衍生的L-R相互作用分数与SCENIC推断的单细胞TF活性分数。
- 成熟指数的机器学习预测:使用随机森林回归管道与SHAP确定最重要特征。
- WebAtlas交互式可视化:部署WebAtlas管道(版本0.5.2)实现空间分辨多组学数据的交互式探索。
PIP-seq:
- AAV9 CRISPR guide文库设计和AAV9制备:靶向50个基因,包含推定的细胞内和细胞间CM成熟调控因子。
- sgRNA检测和扰动检测探针设计:探针从Integrated DNA Technologies获得。
- PIP-seq文库制备:AAV9文库以每只幼崽4×10¹⁰病毒颗粒的剂量注射到新生小鼠P0。心脏在P14收获。
- 体内Perturb-seq分析:生成定制CSV文件将测序读取映射到小鼠转录组和sgRNA序列。使用Cell Ranger aggr函数生成计数矩阵。
Rreb1敲除CM核的Bulk RNA-seq:AAV9-sgRreb1和AAV9-sgNT以每只幼崽4×10¹⁰病毒颗粒的剂量注射到新生小鼠P0。每组三个心脏在P35收获。
动物实验:
- AAV9注射和超声心动图:AAV9文库以8×10¹⁰病毒颗粒/幼崽的剂量注射到新生小鼠P0。使用VisualSonics Vevo 2100进行超声心动图。
- CM分离和免疫细胞化学:从4-5周龄小鼠分离CMs。
- 产后心脏T-小管的原位共聚焦成像:使用FM4-64进行T-小管染色。
- Western blot:使用标准程序进行Western blot。
- 产后CMs的Seahorse XF线粒体应激测试:使用Agilent Seahorse XF分析仪测量细胞线粒体呼吸。
- 产后CMs的电生理 profiling:使用电压敏感染料FluoVolt进行膜电位和细胞收缩的同时评估。
统计和可重复性:重复和相应的统计测试在相应的图例中描述。样本大小未使用统计方法预先确定。对于snRNA-seq、Xenium和PIP-seq的数据收集,小鼠随机分配到重复组。对于单敲除实验,小鼠随机分配到对照组和实验组。
关键结论
- 产后心脏时空图谱:整合snRNA-seq和Xenium空间转录组学,构建了67,000个核和402,000个细胞的高分辨率图谱,涵盖P0、P7、P14和P21。
- 25种细胞状态:包括7种CM状态、6种EC状态和6种成纤维细胞状态,每种具有独特的基因表达程序和空间定位。
- 12个细胞生态位:其中8个持续存在于所有阶段,映射到明确定义的解剖结构。Postn.Fibs在早期是主要通讯中枢,cap.ECs在P14承担这一角色。
- CM成熟的空间异质性:靠近毛细血管相关细胞(cap.EC、p.EC、周细胞)的CMs具有更高的成熟指数。PTPRM-PTPRM信号通过MEIS1促进细胞周期退出。
- WGCNA识别4个时间调控模块:模块1和4在P7/P14上调(心脏收缩、膜电位、脂肪酸转运),模块2进行性抑制(WNT信号)。
- 32个CM特异性调节子:7个先前已知(Thrb、Ppargc1a、Esrra),25个未表征。Rfx2在心房区域高度聚集,Foxc1在心脏腔室和流出道内层强活性。
- PIP-seq平台:基于探针的固定核方法,同时检测sgRNA身份、编辑结果和转录组。识别出21个CM成熟调控因子。
- 关键调控因子:
- Rreb1:敲除导致CM大小减少、T-小管破坏、动作电位改变、收缩减缓、最大呼吸降低、心脏功能降低。通过维持Thra依赖性甲状腺激素响应转录程序促进成熟。
- Rad21:黏连蛋白复合体组件,敲除广泛破坏肌原纤维组织、电生理和脂肪酸代谢。
- Ncl:核仁蛋白,敲除损害产后心脏功能。
- Stat3:敲除对成熟程序有全局影响。
- Cdc36:敲除影响与Ppargc1a敲除相似,涉及CD36-PPARs脂质代谢通路。
- SigNET管道:连接上游信号通路与下游TF,识别ELK3作为Kitl-Kit信号的下游介质。
- 临床意义:为理解心脏成熟机制、开发再生医学策略提供了框架和资源。
生活很好,有你更好。
原创声明:本文系作者授权腾讯云开发者社区发表,未经许可,不得转载。
如有侵权,请联系 cloudcommunity@tencent.com 删除。
目录
腾讯云开发者

Copyright © 2013 - 2026 Tencent Cloud. All Rights Reserved. 腾讯云 版权所有
深圳市腾讯计算机系统有限公司 ICP备案/许可证号:粤B2-20090059  粤公网安备44030502008569号
腾讯云计算(北京)有限责任公司 京ICP证150476号 | 京ICP备11018762号