课前准备--含金属离子的配体如何做分子对接
原创
课前准备--含金属离子的配体如何做分子对接
原创
追风少年i
发布于 2026-09-11 09:27:18
发布于 2026-09-11 09:27:18
作者,Evil Genius
虽然分子对接目前主要采用vina,因为vina快速、免费,但正因为vina的优点,也造就了vina的功能没有那么强大,分析生态不如其他工具,这也是为什么课程上还要分享一些其他的方法,例如MOE的原因。
其实任何事情都一样,鱼和熊掌不可兼得,免费就没质量,质量好必然费用高,蛋白三维结构预测免费的同源建模(SWISS-MODEL)就不被审稿人认可,预测质量更好的alphafold2就需要大量的资源和费用。
回到我们今天的问题,其中含有金属离子的配体如何做分子对接,对于vina来说不是简单就可以做到的。
核心痛点在于--AutoDock/Vina原生力场缺少过渡金属(Pt/Ru/Fe)参数,普通Gasteiger电荷不准;配位键有方向性,单纯范德华+静电很难描述螯合。
MOE、薛定谔Glide对金属配合物原生支持好很多。
含金属的配体在金属酶抑制剂、金属配合物药物、抗癌药物、抗菌药物中非常重要。需要先区分两个概念:
- 药物分子本身含金属:例如铂、金、钌等配合物。
- 药物本身不含金属,但结合金属离子:例如很多金属酶抑制剂,通过羟肟酸、羧酸、咪唑、硫醇等基团螯合 Zn²⁺、Fe²⁺/Fe³⁺、Mg²⁺等。
这两类分子在 AutoDock Vina、GOLD、MOE 等软件中的处理方法差别很大。
一、常见的“含金属”药物
1. 铂类药物
这是最经典的一类。
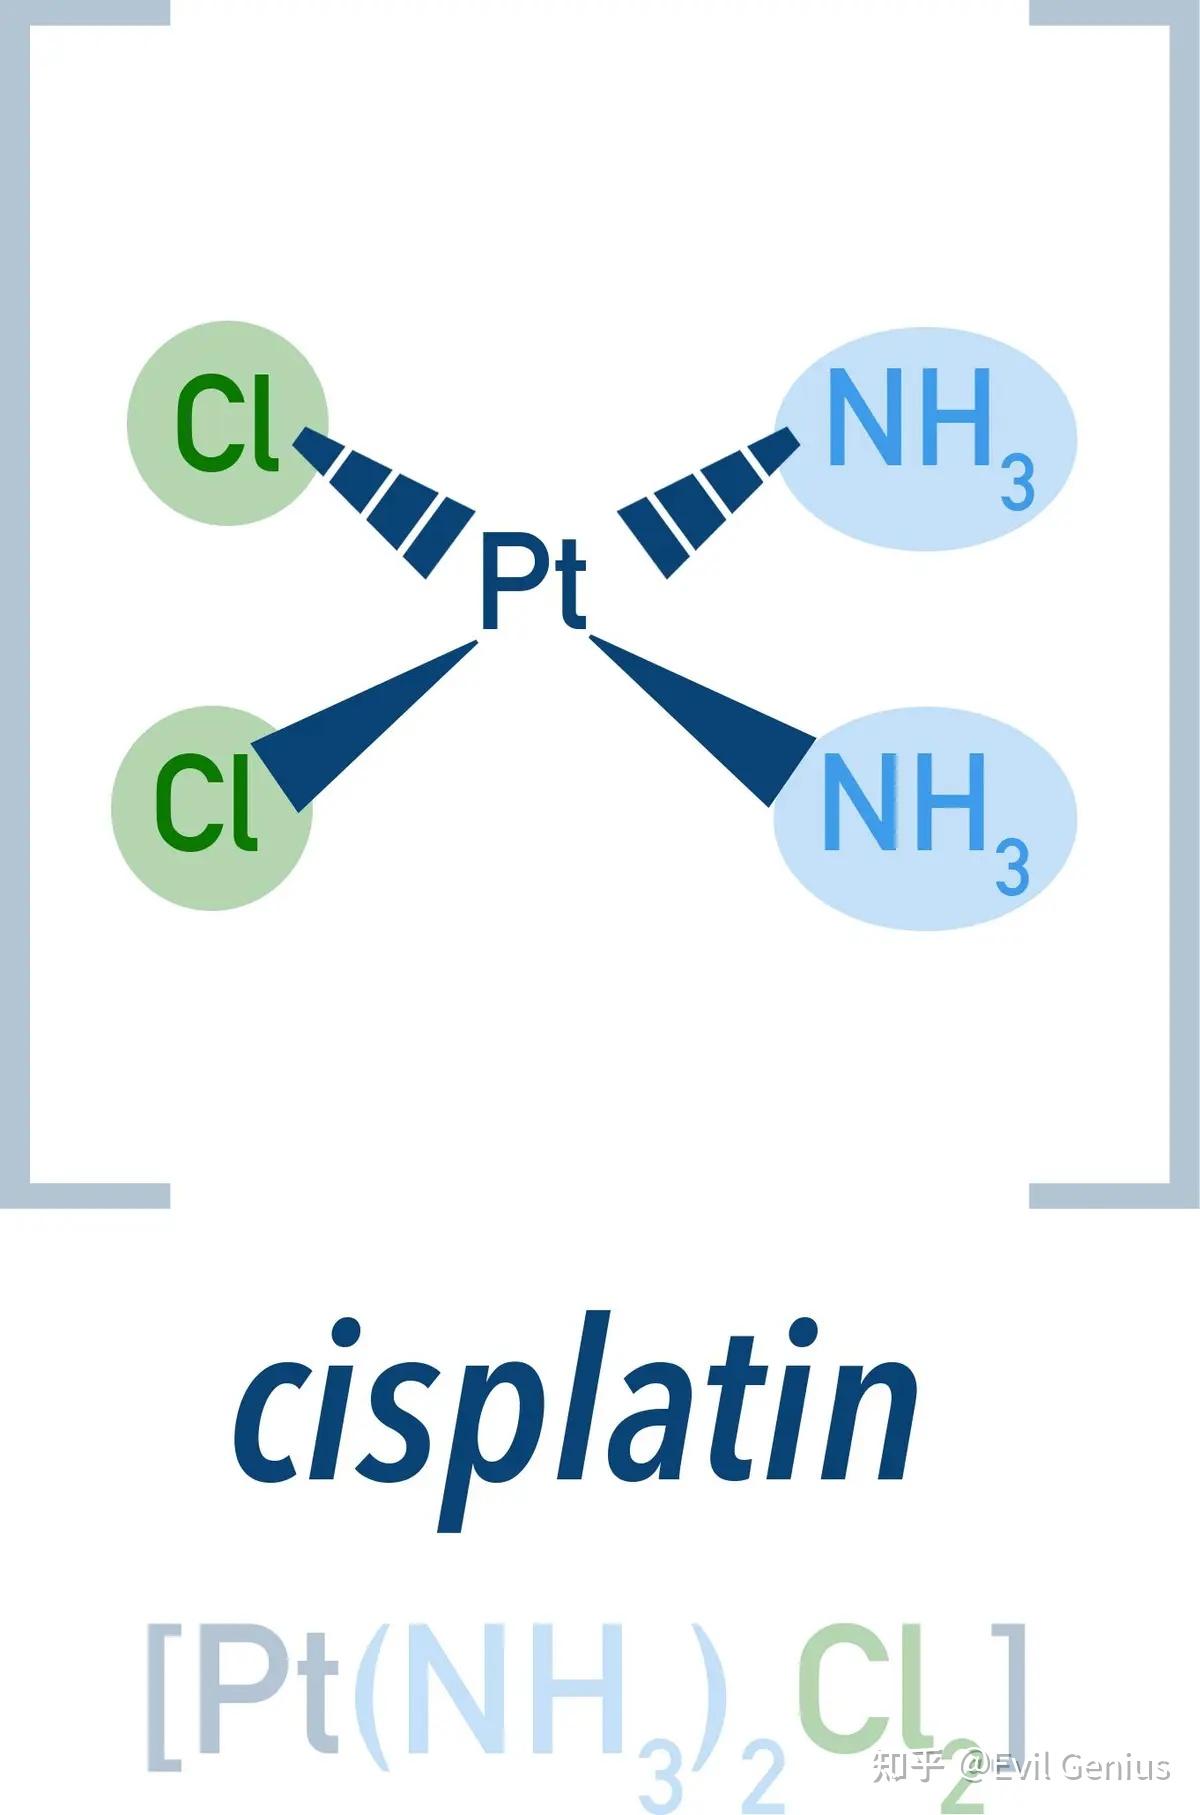
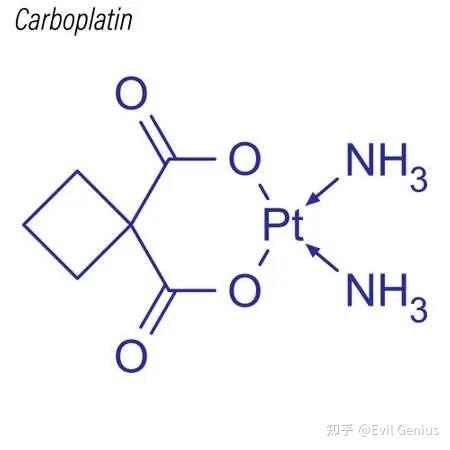
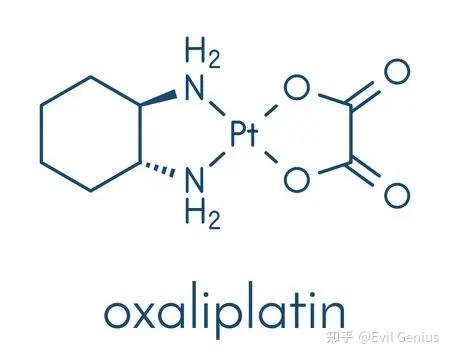
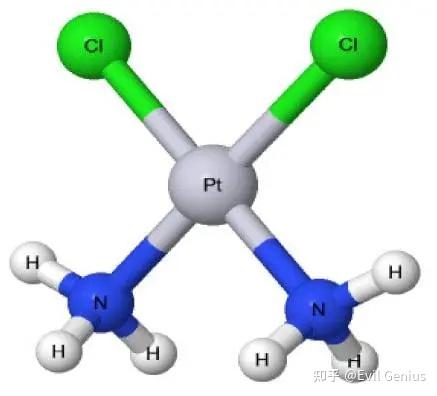
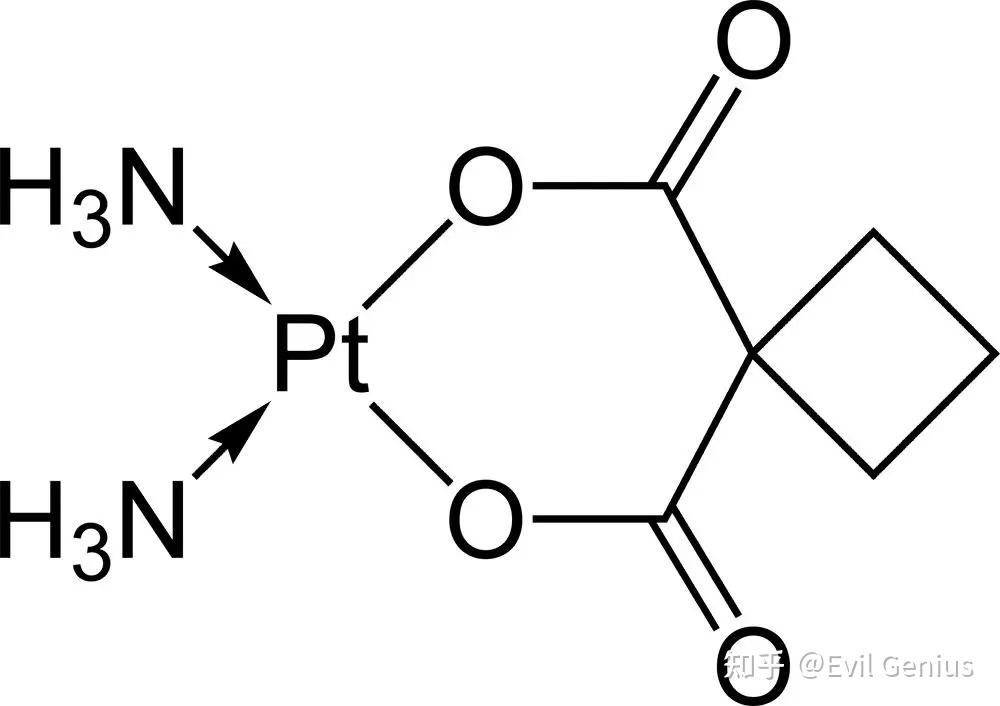
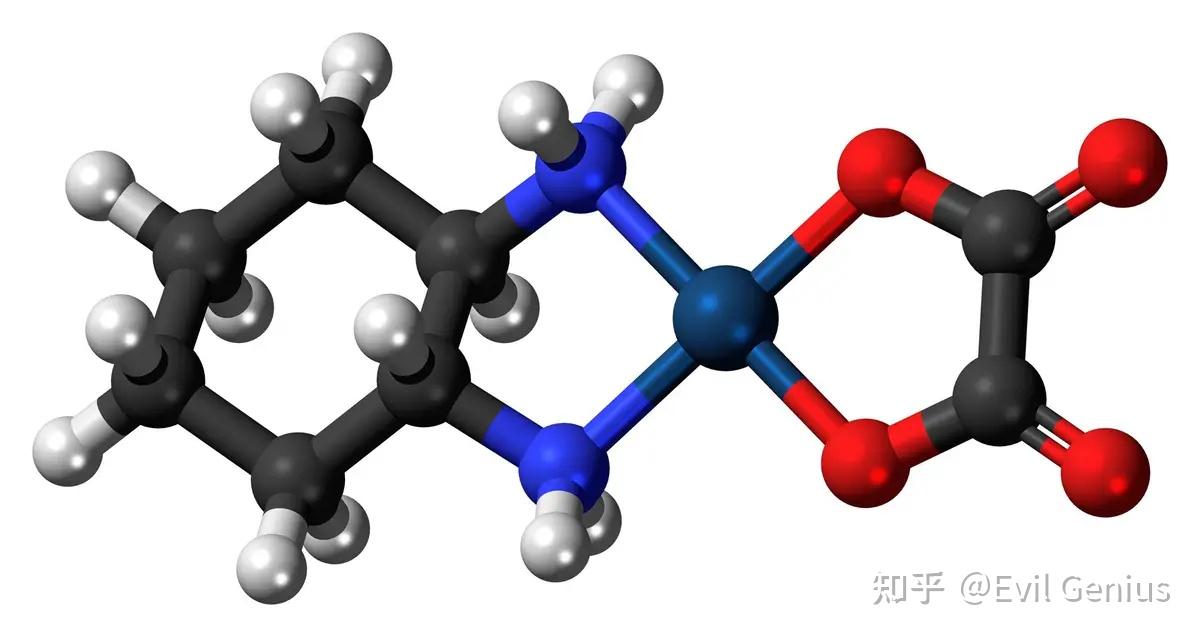
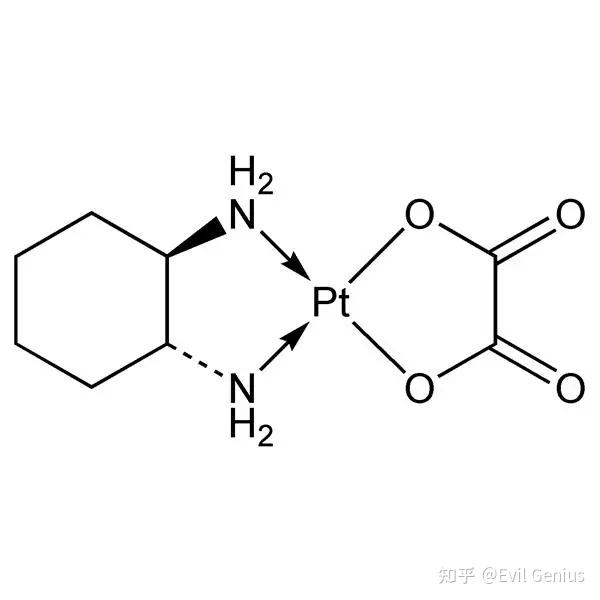
药物 | 金属 | 主要用途 | 特点 |
|---|---|---|---|
顺铂 Cisplatin | Pt | 抗肿瘤 | Pt(II) |
卡铂 Carboplatin | Pt | 抗肿瘤 | Pt(II) |
奥沙利铂 Oxaliplatin | Pt | 抗肿瘤 | Pt(II) |
这类药物实际上属于金属配合物(metal complexes)。
它们的作用机制并不是简单的“蛋白口袋中非共价结合”。
例如顺铂进入细胞后发生水合/配体交换,随后 Pt(II) 可以与 DNA 中的 N7 位点形成配位键。
所以:
顺铂这类药物不能简单按照普通小分子 → 蛋白质 → Vina docking 的套路处理。
二、金属酶抑制剂反而更常见
例如:
Zn²⁺依赖的金属酶
典型包括:
- HDAC
- MMP
- Carbonic anhydrase
- ACE
- Aminopeptidase
- Histone deacetylase
例如 HDAC 抑制剂:
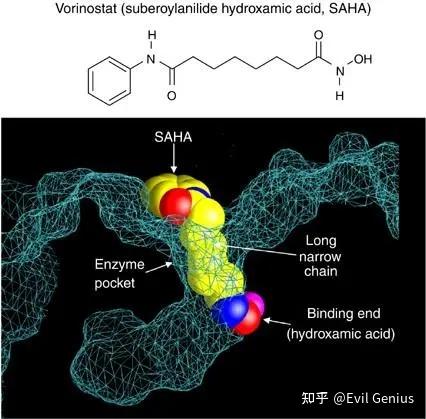
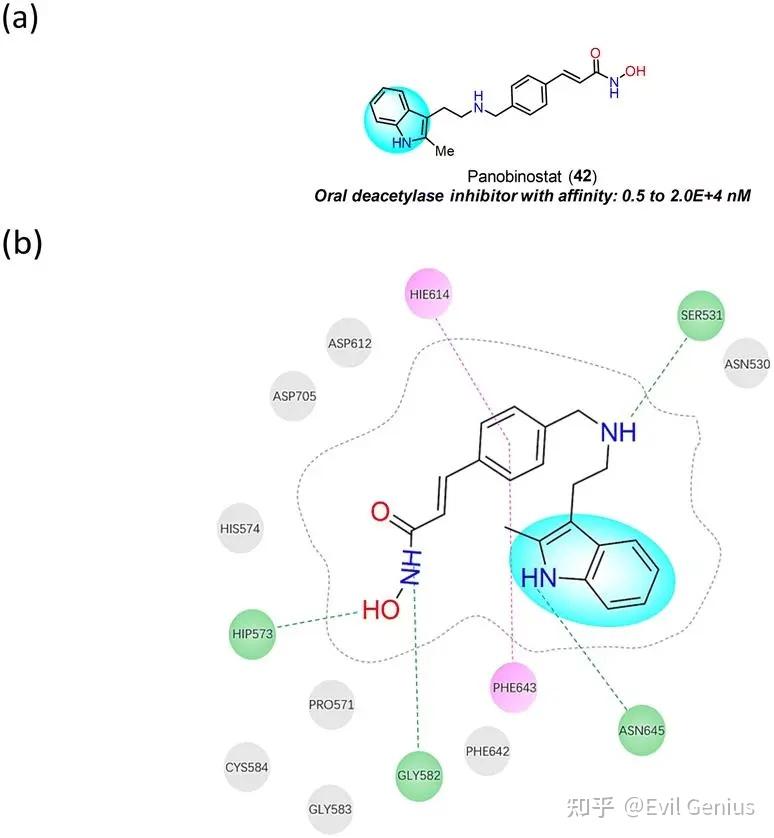
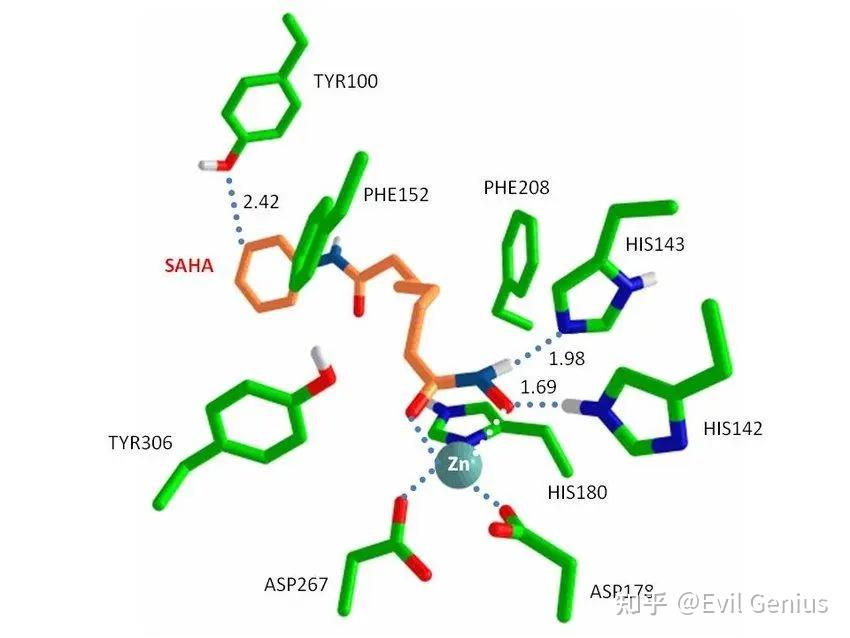
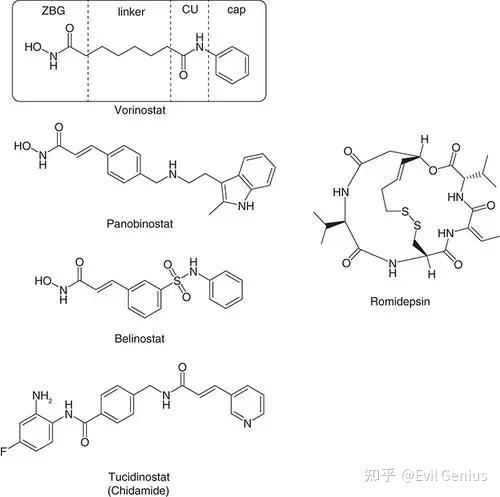
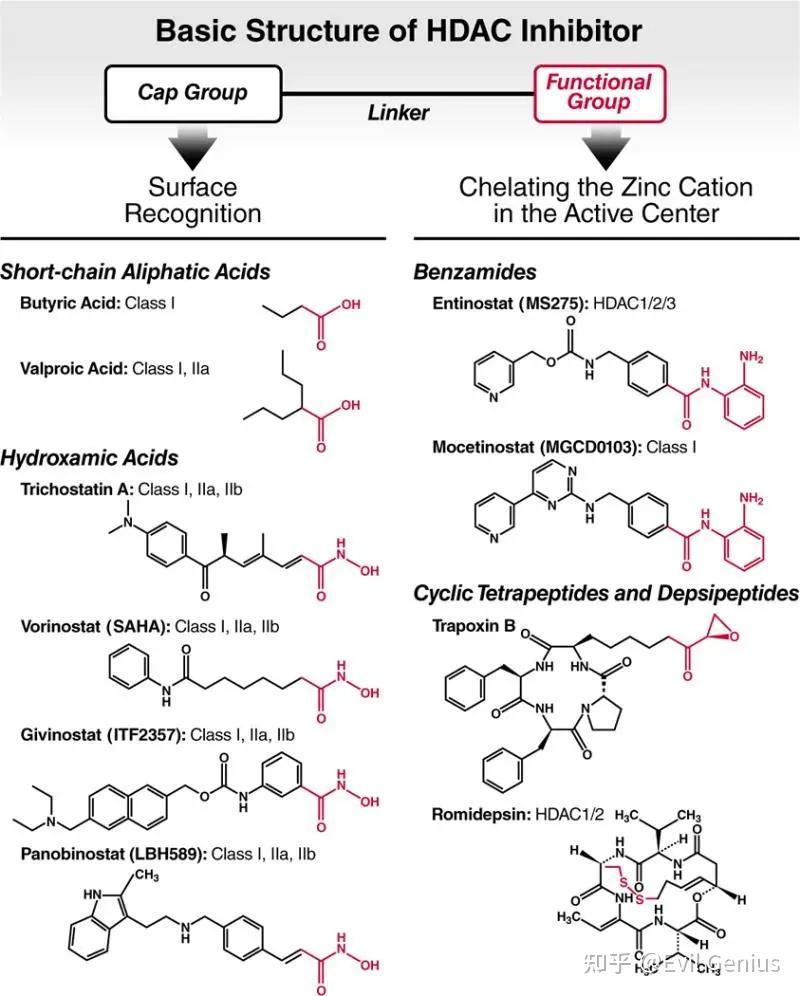
很多 HDAC inhibitor 含有:
Hydroxamic acid(羟肟酸)
例如:
Vorinostat / SAHA
其关键结构:
R–CONHOH
可以与 HDAC 活性中心的 Zn²⁺ 发生配位。
所以这里真正需要研究的是:
药物 → Zn²⁺ → 蛋白活性位点
而不是单纯:
药物 → 蛋白
三、还有一类:药物本身不含金属,但需要金属离子参与结合
例如:
碳酸酐酶 Carbonic anhydrase
活性中心存在:
Zn²⁺
磺胺类抑制剂可以与 Zn²⁺附近形成关键相互作用。
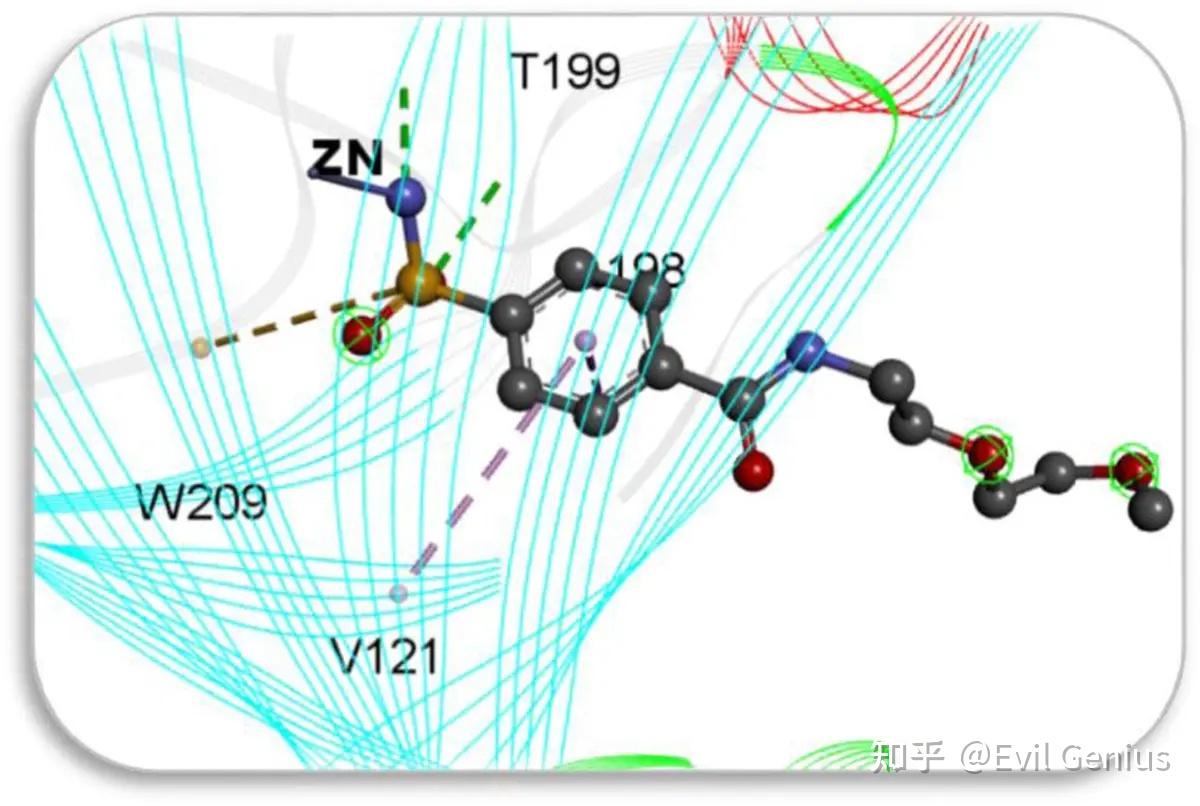
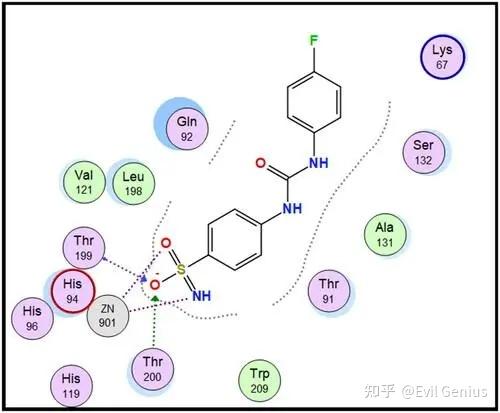
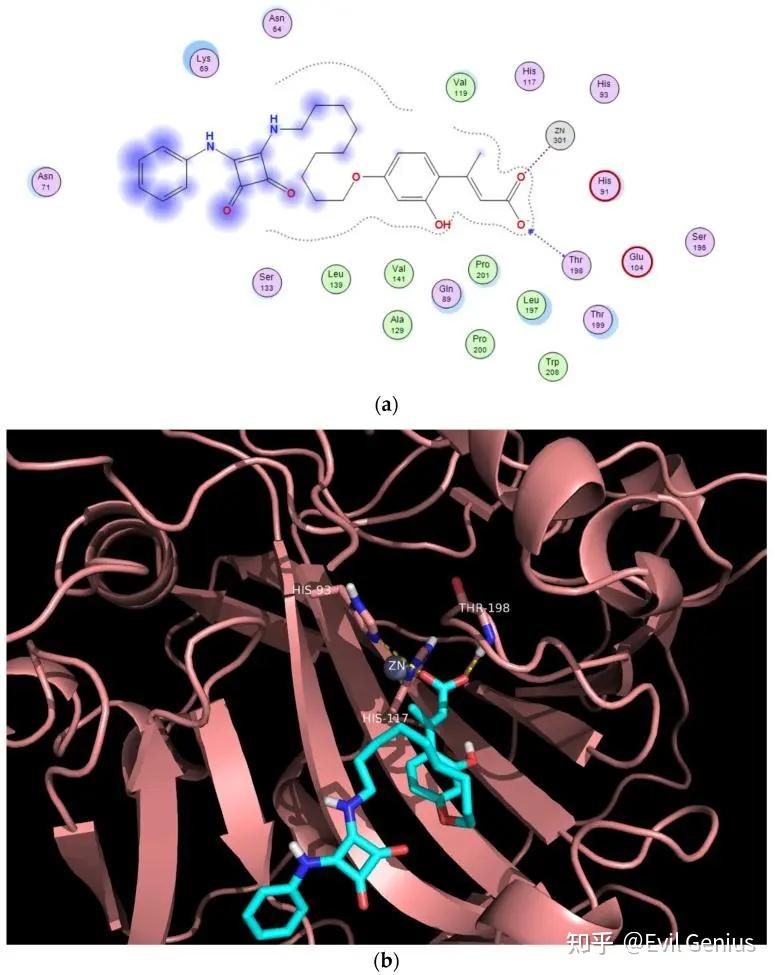
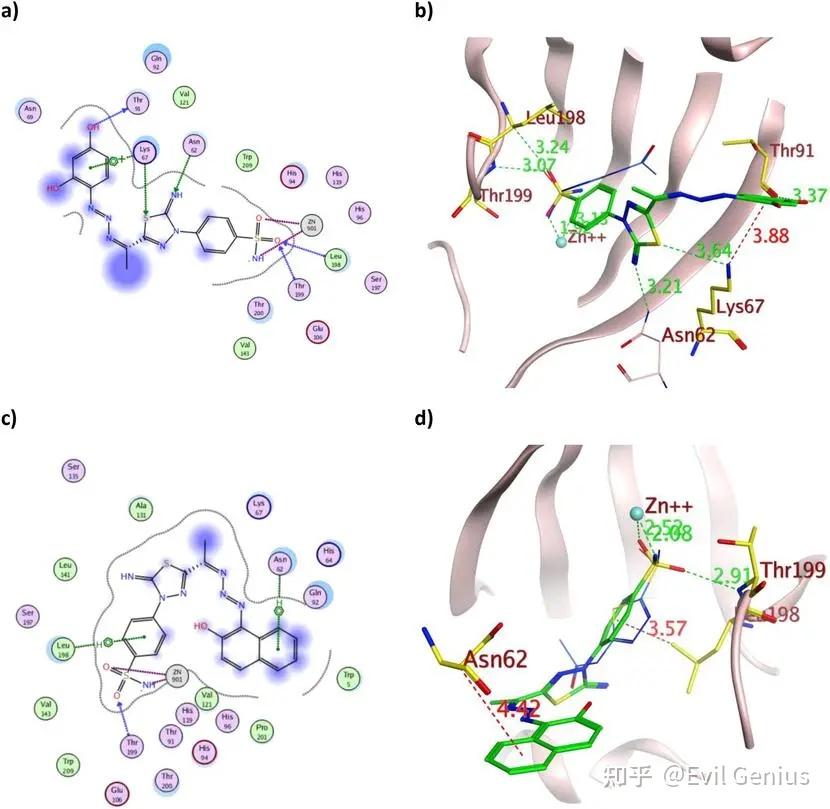
因此做 docking 时,Zn²⁺不能随便删除。
四、含金属配体的分子对接为什么麻烦?
普通小分子 docking 通常假设:
蛋白和配体之间主要通过非共价作用结合。
包括:
- van der Waals
- electrostatic
- hydrogen bond
- hydrophobic interaction
- π–π
- cation–π
但是金属配位涉及:
coordination bond / dative bond
例如:
Protein
   |
His
   |
Zn²⁺
 / \
His Asp

      |
      |
     O
     |
   Drug
或者:
O
        |
Protein-Zn²⁺
        |
        O
        \
       Ligand
这不是普通 Lennard-Jones + Coulomb 就能准确描述的。
五、如果是 AutoDock Vina,应该怎么做?
情况 A:蛋白中有 Zn²⁺,配体本身没有金属
例如:
HDAC + Zn²⁺ + hydroxamic acid inhibitor
这种是比较常见、也比较适合 docking 的。
基本流程:
PDB
 ↓
保留 Zn²⁺
 ↓
蛋白准备
 ↓
配体准备
 ↓
确定 Zn²⁺位置
 ↓
Vina docking
 ↓
分析 Zn²⁺–ligand interaction
但是这里有一个非常重要的问题:
Vina 对 Zn²⁺配位的描述并不完美。
所以不能简单地看到:
Docking score = -10 kcal/mol就认为结合非常强。
必须进一步检查:
- Zn–O 距离
- Zn–N 距离
- 配位几何
- 配体构象
- 蛋白配位残基
- 氢键
- 电荷
- 水分子
六、金属离子一定要不要保留?
普通结构 docking
有时候:
Zn²⁺ → 删除然后把金属结合位点作为普通 binding pocket。
但是对于:
金属是催化中心的一部分
例如:
HDAC–Zn²⁺
MMP–Zn²⁺
CA–Zn²⁺
通常应该:
保留 Zn²⁺。
否则可能把整个活性位点的物理化学环境改变掉。
七、真正做金属酶 docking,推荐这样处理
例如:
HDAC + hydroxamic acid
可以设计成:
Ligand
                      |
                      O
                      |
                    Zn²⁺
                   / | \
                  /  |  \
               Asp  His  Asp
然后分析:
第一层:空间结构
看:
Zn–O distance一般金属配位距离要在合理范围内。
例如 Zn–O 常见大约:
1.9–2.3 Å
但具体取值取决于:
- 配位原子
- 氧化态
- 配位数
- 配位几何
- 蛋白环境
不能机械使用一个固定距离。
八、如果配体本身含金属,情况更加复杂
例如:
Cisplatin
NH3
        |
Cl — Pt — NH3
        |
       Cl
如果把 Pt 当普通 atom:
Pt然后直接交给 Vina:
vina \
--receptor protein.pdbqt \
--ligand cisplatin.pdbqt通常不推荐。
因为:
AutoDock Vina 的经典 scoring function 并不是为一般过渡金属配位化学设计的。
特别是:
- Pt
- Au
- Ru
- Fe
- Co
- Cu
这些体系的:
配位数、几何构型、价态、配体交换
都可能非常重要。
九、如果一定要做金属配合物 docking,推荐三条路线
路线 1:MOE
MOE,比较推荐。
Chemical Computing Group 的 MOE 在金属配位、参数化和复杂体系建模方面通常比简单 Vina workflow 更适合进一步研究。
可以做:
Protein
   +
Metal complex
   ↓
Structure Preparation
   ↓
Docking
   ↓
Interaction analysis
   ↓
Refinement
   ↓
MD / QM
十、路线 2:GOLD
对于金属相关 docking,GOLD也是很常见的选择。
它的优势之一就是可以更针对性地处理:
protein–metal coordination
特别适合:
- metalloenzyme
- Zn enzyme
- metalloprotein
- metal-containing ligand
十一、路线 3:Docking + QM/MM
如果你真正想研究:
金属离子 + 药物配体的配位机制
那么最可靠的路线往往不是单纯 docking。
而是:
Protein
                    │
                    ▼
             Binding site
                    │
                    ▼
                 Docking
                    │
                    ▼
             Best complexes
                    │
                    ▼
               QM / QM-MM
                    │
                    ▼
          Metal coordination
                    │
                    ▼
             MD simulation
                    │
                    ▼
             MM-PBSA / FEP
尤其是研究:
- Zn²⁺
- Mg²⁺
- Fe²⁺/Fe³⁺
- Cu²⁺
- Mn²⁺
- Pt²⁺
- Ru²⁺
的时候。
十二、可以把体系分成这 4 种
这是做课程或者实际项目时非常好用的分类:
类型 | 示例 | Vina适用性 | 推荐方法 |
|---|---|---|---|
普通配体 | ATP类似物 | ⭐⭐⭐⭐⭐ | Vina |
蛋白含金属 | HDAC–Zn²⁺ | ⭐⭐⭐ | Vina + 金属相互作用检查 |
配体螯合金属 | hydroxamic acid–Zn²⁺ | ⭐⭐⭐ | GOLD/MOE + QM |
配体本身含金属 | Cisplatin/Pt | ⭐⭐ | MOE/GOLD + QM/MM |
十三、推荐一个案例
可以拿:
HDAC + Zn²⁺ + Vorinostat
做完整案例。
HDAC protein
               │
               │
             Zn²⁺
            /    \
           /      \
       His/Asp    O
                  │
             Vorinostat
                  │
           hydroxamic acid
然后完整做:
PDB → 蛋白准备 → Zn²⁺处理 → ligand preparation → docking → Zn–O 配位分析 → PyMOL可视化 → MD → RMSD/RMSF → H-bond → Zn coordination → MM-PBSA
这比单纯做一个普通的蛋白-配体 Vina docking 更有科研价值。
最后针对含金属离子配体做分子对接一个完整的流程
1、配体结构预处理(最关键一步)
画出/下载金属配合物3D结构(ChemDraw→Chem3D,或者PubChem、CCDC) 量子化学几何优化+RESP电荷(必须做,不能直接AM1-BCC) Gaussian / ORCA:DFT(B3LYP/def2-SVP)做几何优化OPT,频率Freq,单点ESP,拟合RESP电荷。 原因:金属-配体配位键的电子分布特殊,半经验AM1-BCC电荷误差巨大,对接+后续GROMACS MD都会翻车。 检查氧化态、自旋多重度(Fe、Ru、Pt很重要,错了结构直接不对) 质子化:配位N/O原子质子化状态仔细核对;金属配位原子一般去质子。
2、软件选型对比
✅ MOE(推荐,做金属配合物最省心)
MOE原生支持金属原子、配位作用,不用手动改参数: MOE QuickPrep处理蛋白,保留口袋关键水; 导入金属配合物,直接读取DFT优化后的结构+RESP电荷; Dock:Triangle Matcher放置,GBVI/WSA dG打分; 可开诱导契合,允许口袋残基侧链随金属配合物微调; 直接分析金属-蛋白原子的配位距离、PLIF相互作用。 优势:不用折腾原子类型、力场补丁,文章认可度高。
✅ AutoDock4 / AD4Zn(仅Zn体系;Pt/Ru/Fe麻烦)
Vina原生默认力场不支持Pt、Ru、Ir这类过渡金属,直接跑会把金属当成普通原子,配位作用描述很差。 方案1(简单试算,不适合高分论文):Meeko脚本预处理,手动指定金属原子类型、设置金属形式电荷;提高exhaustiveness=32,扩大采样;只能定性看构象,打分不可信。 方案2(Zn体系):AutoDock4 + AD4Zn专用力场,专门描述Zn配位,官方文档有标准流程;不适用于铂、钌等其他过渡金属 。 ❗不建议用原版Vina直接做铂类金属配合物,审稿人大概率质疑力场缺失。
✅ 替代开源对接:MetalDock、LKDock
专门针对金属配合物开发,内置金属配位势函数,适合虚拟筛选。
✅ Glide(薛定谔)
LigPrep处理金属配合物,支持金属配位,工业/高分文章常用;但软件昂贵。
3、受体(蛋白)准备
PDB下载,PDBfix/QuickPrep补缺失侧链; 保留口袋内关键结晶水(很多金属配合物通过水分子桥接配位,删掉会完全改变结合模式); 蛋白质子化用PropKa,重点检查配位残基His/Cys/Asp/Glu质子化; 对接盒子中心放在口袋中心,盒子大小22~30 Å;
4、对接后验证(金属体系必做)
配位几何:金属和蛋白配位原子距离(一般2.0–2.6 Å),检查键长、键角是否合理; 重对接redock验证:用晶体共晶金属配合物重对接,RMSD<2Å才算这套流程靠谱; 优先用聚类,不要只看打分最高构象;金属配合物经常存在多个低能构象; 对接完如果要继续GROMACS MD: 金属配合物必须用MCPB.py / Sobtop生成金属配合物的力场参数、itp拓扑,GAFF2原生不支持金属中心,不能直接用Antechamber/ACPYPE生成。
二、高频坑(很多人踩)
❌直接用Chem3D粗构象对接:金属配位几何扭曲,对接出来的构象全是假的;必须DFT优化 ❌AM1-BCC电荷给金属配合物:电荷严重失真,结合模式错误 ❌Vina直接识别Pt/Ru原子:Vina没有对应的金属LJ参数,金属原子之间排斥完全错误 ❌全部删掉口袋水分子:金属配合物大量存在水介导配位,丢水=丢失真实结合模式 ❌对接完直接拿Vina打分当作结合自由能:金属体系Vina打分几乎没有定量意义
三、推荐最简科研路线
金属配合物配体(Pt/Ru/Fe卟啉) ORCA/Gaussian DFT几何优化 + RESP电荷 MOE对接(诱导契合,保留关键水,GBVI/WSA dG)→拿到候选构象 选出代表性构象 → Sobtop/MCPB.py生成金属配合物拓扑,导入GROMACS做MD、MM-GBSA评估稳定性 分析金属配位距离、氢键、疏水、残基能量分解
四、如果只能免费(无MOE/薛定谔)
用MetalDock或者LKDock做对接; 配体结构与RESP电荷仍然必须ORCA/Gaussian做DFT; 对接结果只用来定性分析结合模式,不要过度解读打分; 后续MD一定要MCPB/Sobtop做金属参数化。
最后总结
MOE最适合含金属配体对接,原生支持配位作用,流程顺畅,适合发文章; AutoDock-Vina只适合Zn体系(AD4Zn);Pt、Ru、Ir等过渡金属配合物不推荐直接Vina; 金属配合体不能跳过DFT优化+RESP电荷,这是和普通有机小分子配体最大区别。
生活很好,有你更好。
原创声明:本文系作者授权腾讯云开发者社区发表,未经许可,不得转载。
如有侵权,请联系 cloudcommunity@tencent.com 删除。
目录
腾讯云开发者

Copyright © 2013 - 2026 Tencent Cloud. All Rights Reserved. 腾讯云 版权所有
深圳市腾讯计算机系统有限公司 ICP备案/许可证号:粤B2-20090059  粤公网安备44030502008569号
腾讯云计算(北京)有限责任公司 京ICP证150476号 | 京ICP备11018762号